Les médicaments mis sur le marché doivent obtenir une autorisation de mise sur le marché. Pour la fabrication de médicaments un système d’autorisation de fabrication existe. En Belgique, l’autorité compétente est l’Agence fédérale des médicaments et des produits de santé (AFMPS). L’industrie pharmaceutique au sein de l’Union européenne (UE) maintient un haut niveau de gestion de la qualité dans le développement, la fabrication et le contrôle des médicaments et de leurs principes actifs. De manière à maintenir l’harmonie des législations au niveau européen, c’est la Commission européenne qui adopte les directives établissant les principes et lignes directrices des GMP pour les médicaments et produits assimilés.
Procédés de fabrication des sirops et qualité associée
Pharmaceutical syrups are produced by mixing purified water, sweeteners, active ingredients (API), aromas, flavours and other ingredients (thickeners, etc.). The ingredients are added by means of metering or dosing systems like flow meters and load cells to one or more reactors, the order and quantity of the ingredients to add is specified in the recipe. Usually, preparations are heated before finishing the addition of components. Solid products are added by means of solid-liquid blenders or vacuum systems. When the process is finished, the end product is filtered (if required) and sent to a storage tank.
La contamination est l’introduction d’agents étrangers ou de substances dans un produit pharmaceutique, ce qui peut affecter sa qualité, sa sécurité et son efficacité. Dans l’industrie pharmaceutique, la contamination est classée en plusieurs catégories, microbienne, particulaire et chimique, chacune présentant des points d’attention pour la production et la qualité du produit. La contamination microbienne est amenée par des bactéries, virus, levures ou moisissures et peut venir de l’environnement, des matières premières, de l’équipement ou du personnel, particulièrement préoccupante pour les produits stériles. La contamination particulaire provient de particules étrangères comme poussière, fibres ou résidus; elle peut provenir de l’usure des équipements ou de la manipulation des matériaux. La contamination chimique ou croisée résulte du transfert de substances chimiques ou biologiques entre produits, souvent due à des pratiques de nettoyage inadaptées ou à une mauvaise séparation des lignes de production.
Quant aux sources potentielles de contamination, elles sont étudiées et suivies dans le cadre de la CCS (Contamination Control Strategy). L’environnement de production (air, eau, surfaces, état de propreté), l’état des équipements (nettoyage, entretien), les matières premières (stockage et transport), et le personnel peuvent tous contribuer à la contamination. Le manque de contrôle peut entraîner l’inefficacité thérapeutique, des effets indésirables ou des incidents de sécurité des patients.
La Contamination Control Strategy (CCS) et ses bases
La CCS dans l’Annexe 1 de directives européennes décrit un ensemble de moyens de maîtrise prévus pour les microorganismes, endotoxines/pyrogènes et particules, basés sur la connaissance des produits et des procédés. Elle inclut les paramètres et attributs liés aux matières premières, aux composants et produits stériles, les conditions de fonctionnement des installations et équipements, les contrôles en cours de fabrication, les spécifications des produits finis et les méthodes associées, ainsi que la fréquence de surveillance et de contrôle.
Les 16 points de l’Annexe 1 couvrent: conception de l’installation et du processus, locaux et équipement, personnel, utilités, contrôle des matières premières - IPC, contenants et fermetures, qualification des fournisseurs, gestion des activités sous-traitées, gestion des risques de processus, validation des processus, validation des processus de stérilisation, maintenance préventive, nettoyage et désinfection, systèmes de surveillance, prévention - analyse de tendances, investigation et CAPA, et amélioration continue.
La rédaction d’une CCS est un exercice complexe nécessitant une approche structurée, notamment pour les nouvelles installations ou pour des installations existantes sans données historiques suffisantes. Des organisations comme ECA Foundation ou PDA publient des cadres et des guides pour aider à développer et documenter une CCS, avec une approche en trois phases: développement/revue de la CCS, compilation des documents, évaluation et mise à jour continue. Une CCS efficace permet de regrouper les mesures de contrôle et de démontrer clairement la maîtrise des risques pour la contamination.
Approches et outils pour la CCS et la sécurité des procédés
Une autre approche fréquemment utilisée est le diagramme 5M (Matière Première, Matériel, Main-d’œuvre, Milieu, Méthode) pour l’analyse des sources de contamination. Chaque branche identifie des risques liés à ses domaines, et la cotation des risques guide la définition des moyens de contrôle. L’utilisation du diagramme 5M favorise une vision holistique et l’identification de causes potentielles, même lorsque les interactions entre éléments sont complexes.
La structure de la CCS peut aussi se baser sur des cadres tels que les 5 niveaux proposés par PDA et les exigences de validation IQ/OQ/PQ pour démontrer que chaque élément répond au niveau de contrôle requis. La compatibilité entre les BPF, GMP, ISO, et les exigences ICH est essentielle pour garantir la conformité réglementaire et l’intégrité des données, notamment en matière de traçabilité et d’auditabilité.
Bonnes Pratiques de Fabrication et exigences normatives
Les GMP/BPF assurent la sécurité, la pureté et l’efficacité du produit à travers des contrôles tout au long du processus, la traçabilité des lots et des matières, et des audits réguliers. Les BPF évoluent avec les progrès technologiques, intégrant des solutions de confinement comme les isolateurs et les systèmes de barrière d’accès restreint (RABS) pour limiter les contaminations. L’application des GMP/BPF s’étend non seulement à la production des médicaments mais également à l’environnement de travail, l’équipement, la formation et l’hygiène personnelle.
- La surveillance continue des paramètres environnementaux (température, humidité, pression) et des systèmes de filtration, ainsi que l’intégrité des isolateurs et des zones de production, est essentielle pour démontrer le contrôle des contaminants.
- Les audits internes et les évaluations indépendantes vérifient la conformité et préparent les inspections des autorités sanitaires.
- La validation des procédés et des équipements, incluant les qualifications d’installation (IQ), d’opération (OQ) et de performance (PQ), est fondamentale pour prouver le fonctionnement conforme et stable des moyens de production et de nettoyage.
La digitalisation des normes et procédures transforme l’application des systèmes qualité, notamment avec les exigences du 21 CFR Part 11 pour les enregistrements et signatures électroniques et la validation des logiciels industriels (ERP, MES, eQMS). La réussite des projets GMP/BPF dépend aussi de la formation du personnel, de la maîtrise des zones à atmosphère contrôlée et de la gestion des relations avec les agences réglementaires (ANSM, EMA, FDA) dans les environnements impliquant plusieurs acteurs (CDMO).
Cas particuliers et solutions techniques
Les salles blanches exigent une concentration extrêmement basse de microparticules en suspension et une classification ISO adaptée à l’activité. Delfin propose des solutions d’aspiration et des équipements adaptés pour respecter ces classes, notamment avec des options ATEX et des filtres HEPA pour les atmosphères potentiellement explosives. Les solutions de confinement et de filtration jouent un rôle clé pour minimiser les risques de contamination dans le processus de fabrication et la manipulation des poudres pharmaceutiques.
Les documents et programmes de formation, tels que les SOP et le manuel qualité, structurent les activités de fabrication et les contrôles qualité. La traçabilité des lots et les rapports d’audit renforcent la fiabilité du système qualité et limittent les rappels de lots et les incidents qualité sur le marché.
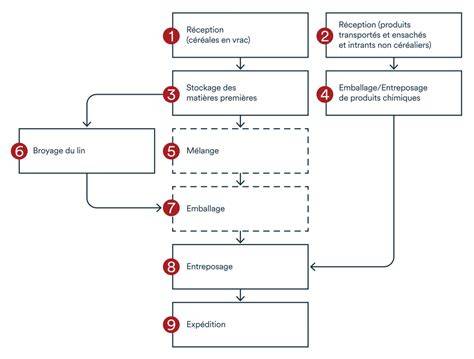
Comprendre les GMP
En résumé, la conformité GMP/BPF, appuyée par une CCS robuste et une approche de gestion des risques organisée (analyse 5M, ISO, pharmacopées), assure la sécurité, la qualité et l’efficacité des sirops pharmaceutiques et des autres formes galéniques. Le cadre réglementaire européen et les pratiques internationales exigent une vigilance continue, des audits et des validations rigoureuses tout au long du cycle de vie du produit.
tags: #fabrication #sirop #pharmaceutique